Le choix d’électrodes médicales jetables pour dispositifs OEM consiste à définir une construction complète — fonction électrique, géométrie active, substrat, encres conductrices, hydrogel ou adhésif, connexion, protecteur et emballage — puis à attribuer une preuve à chaque exigence. Pour une électrode cutanée flexible à usage unique, une base imprimée sur film polymère avec une interface adaptée au signal peut être un bon point de départ. Ce n’est pas une validation. Le fabricant légal du dispositif doit encore fixer la destination, le contact corporel, les limites électriques, les critères d’acceptation, la durée de conservation et les validations du produit fini.
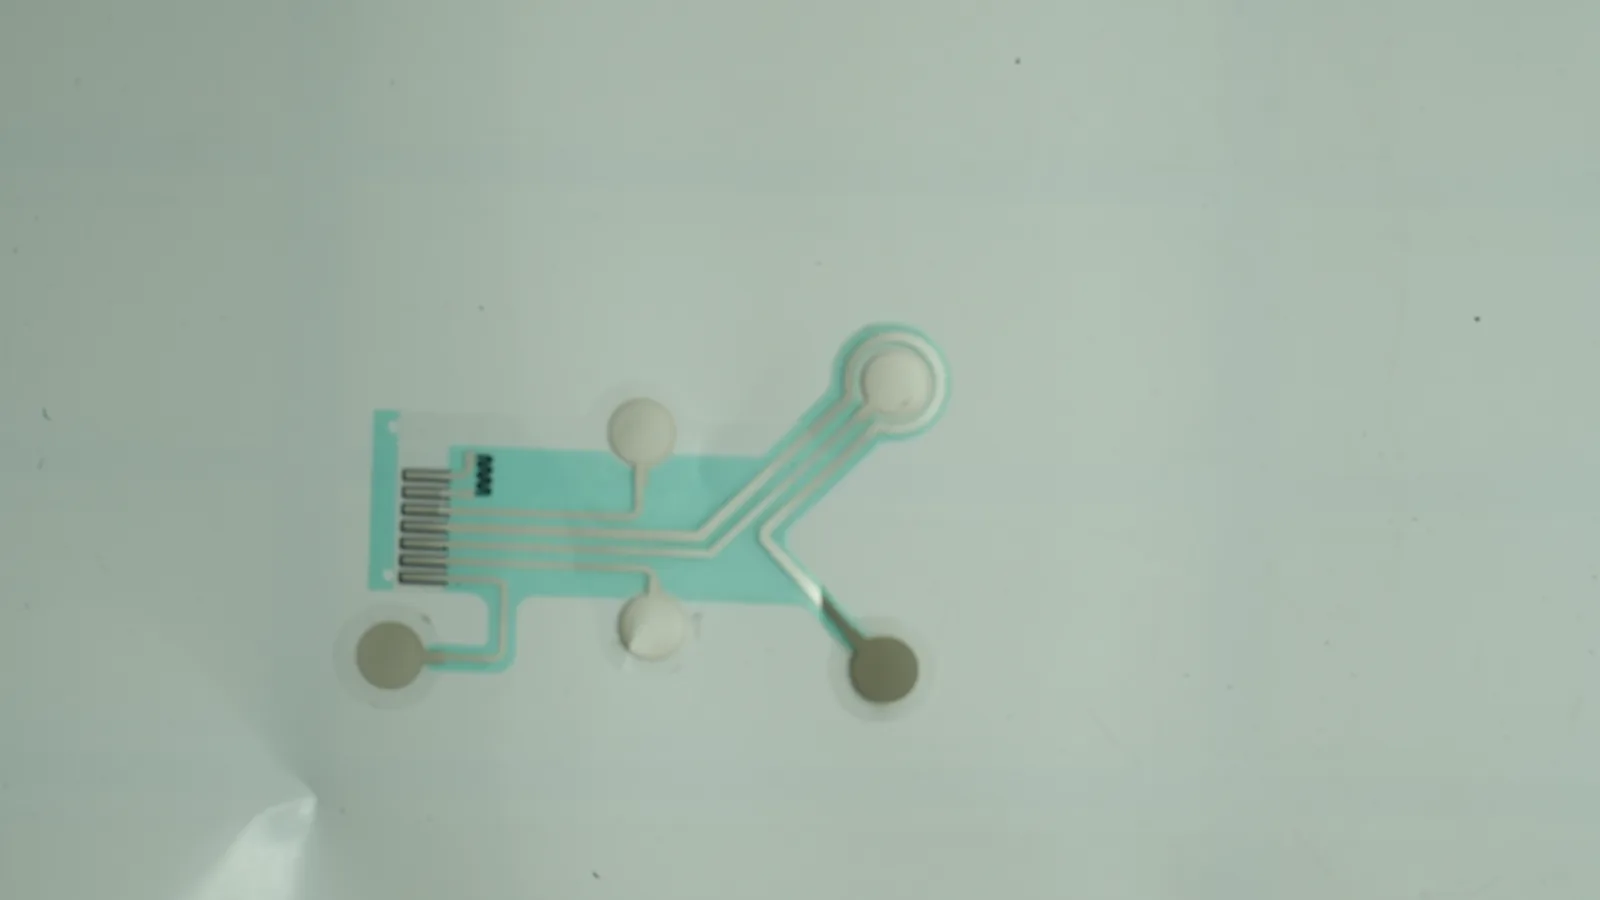
Ce guide est publié par JASPER, fabricant de composants imprimés. Il aide à préparer une consultation pour des électrodes médicales imprimées ; il ne revendique ni diagnostic, ni performance clinique, ni approbation du dispositif fini, ni compatibilité avec un patient donné.
Décision rapide : partir de la fonction, pas d’un matériau isolé
| Situation de projet | Construction à évaluer en premier | Condition décisive | Preuve à demander avant le gel du dessin |
|---|---|---|---|
| Acquisition de biopotentiels de surface à usage court | Piste sur film flexible, zone Ag/AgCl et hydrogel conducteur | Entrée du dispositif, fréquence utile, mouvement, site et durée de contact connus | Impédance et décalage dans le montage défini, après conditionnement et vieillissement prévus |
| Stimulation de surface | Couche de distribution conductrice, géométrie active maîtrisée, hydrogel adapté | Forme d’onde, courant ou tension limite, surface réellement conductrice et bords définis | Distribution électrique et échauffement sur le dispositif fini, dans les défauts prévisibles |
| Bio-impédance multivoie | Réseau imprimé avec séparation injection/mesure et connectique repérée | Topologie des voies, plage de fréquence, diaphonie et référence du système figées | Continuité, isolement et réponse du montage complet |
| Port prolongé, forte sudation ou mouvements répétés | Comparer électrode humide, sèche, textile ou hybride | Le gel, l’adhésif et le support doivent rester compatibles avec la durée et l’usage réel | Étude d’interface et d’usage représentative ; pas une simple fiche matière |
| Configuration stérile | Construction et emballage compatibles avec le procédé de stérilisation choisi | Effets du procédé sur encre, adhésif, gel, connecteur, sachet et étiquetage | Validation de stérilisation, barrière stérile et stabilité sur la configuration finale |
La fonction commande. Le matériau suit. Cette table oriente le premier prototype. Elle ne remplace pas l’analyse des risques ni la spécification électrique du dispositif hôte.
Un mauvais choix de couche produit plusieurs défaillances à la fois
Les couches interagissent. Une électrode jetable est un système d’interfaces. Une modification d’encre peut changer la résistance de piste, l’adhésion au substrat, l’équilibre électrochimique et la tenue après pliage. Un hydrogel plus adhésif peut modifier le retrait, la quantité d’eau disponible, la réponse électrique et le vieillissement dans le sachet. Un connecteur renforcé localement peut protéger le sertissage tout en créant une amorce de délamination à sa périphérie.
Le Règlement (UE) 2017/745 demande au fabricant du dispositif de gérer les risques et de considérer les matériaux, la durée de vie, le transport et le stockage dans la conception. ISO 14971:2019 structure ce processus sur le cycle de vie, sans imposer un seuil de risque acceptable identique à tous les produits. L’implication pratique est nette : un certificat de matière, un contrôle de continuité ou une certification de système qualité ne suffit jamais, isolément, à démontrer l’aptitude du dispositif fini.
La Conception d'électrodes médicales sur mesure commence donc par la destination et le système hôte. Le présent guide resserre cette logique sur la décision d’achat : quelle construction consulter, quelles données comparer et quelles preuves refuser lorsqu’elles ne correspondent pas à la configuration commandée.
Une électrode médicale jetable imprimée comprend sept éléments à spécifier ensemble
Le détail compte. La construction utile au RFQ n’est pas « PET + encre + gel ». Elle comprend au minimum sept éléments dont les limites doivent apparaître sur le plan, la nomenclature ou une spécification liée. La Structure d'une électrode médicale : 5 interfaces fournit le contexte fonctionnel ; le tableau ci-dessous traduit ces interfaces en objets achetables.
| Élément | Fonction dans la construction | Données à figer | Défaillance typique à rechercher |
|---|---|---|---|
| Protecteur pelable | Préserver la surface de contact jusqu’à l’emploi | Matière, épaisseur, face traitée, force de décollement, languette, sens | Transfert, retrait difficile, gel arraché ou contamination |
| Hydrogel ou adhésif conducteur | Assurer contact ionique, conformité et parfois fixation | Référence ou formulation contrôlée, épaisseur, zone, stockage, durée de contact | Dessiccation, fluage, perte d’adhésion, variation d’impédance |
| Zone électrochimique | Convertir le courant ionique et électronique selon la fonction | Chimie, surface active, recouvrement, épaisseur sèche, défauts admissibles | Polarisation, dérive, zone active incomplète |
| Pistes et diélectrique | Acheminer les signaux et isoler les zones non actives | Encre, largeur, espacement, recouvrement, cuisson, résistance et isolement | Fissure, court-circuit, migration, exposition d’une piste |
| Substrat et renforts | Porter le circuit et répartir les contraintes | Polymère, grade, épaisseur, traitement de surface, rayons, renfort local | Retrait dimensionnel, flambage, rupture en flexion, délamination |
| Connexion | Relier le composant au câble ou à l’électronique | Type, orientation, matériau, force, sertissage, brochage, soulagement de traction | Faux contact, arrachement, inversion de voie, corrosion galvanique |
| Support et emballage | Fixer, protéger et maintenir les propriétés jusqu’à l’usage | Mousse ou non-tissé, adhésif périphérique, sachet, scellage, quantité, stockage | Soulèvement de bord, perforation du sachet, perte d’eau, scellage pollué |
L’ordre réel des couches dépend du produit. Certaines fonctions peuvent être combinées ; par exemple, un gel conducteur peut aussi fixer l’électrode. Cette combinaison ne supprime pas les critères d’acceptation : elle augmente au contraire le nombre de fonctions dépendant d’une même matière.
Le choix d’électrodes médicales jetables pour dispositifs OEM repose sur neuf critères vérifiables
1. La destination et l’électronique hôte fixent les essais utiles
Le contexte décide. Une électrode d’enregistrement ne se spécifie pas comme une électrode de stimulation. Il faut fournir la forme d’onde ou la bande de fréquence, les limites de courant et de tension, l’impédance d’entrée, la topologie de référence, la durée d’application, le site anatomique, les mouvements et les conditions ambiantes prévisibles. Le Matériel IHM pour équipements médicaux suit la même règle d’intégration : une interface n’est qualifiée qu’avec son équipement et son scénario d’usage.
Bon signal : le fournisseur transforme ces entrées en caractéristiques contrôlables du composant. Signal d’alerte : il promet une électrode « ECG/TENS universelle » sans demander le circuit hôte ni la durée de contact.
2. La géométrie active doit être distincte du contour découpé
Le contour trompe. Le dessin doit séparer surface active, piste, diélectrique, adhésif périphérique, fenêtre de gel, bord de découpe et zone de manipulation. Une grande silhouette ne garantit pas une grande surface conductrice. Les coins, cols étroits et transitions vers la queue flexible concentrent les contraintes ; les bords de la zone active influencent aussi la distribution électrique.
Bon signal : chaque couche possède son contour, ses repères et ses tolérances. Signal d’alerte : un seul fichier vectoriel représente simultanément découpe, impression et gel sans règle d’alignement.
3. Le substrat se choisit avec le procédé thermique et la flexion finale
La référence compte. Le PET est fréquent pour les circuits sérigraphiés souples, mais « PET » n’est pas une spécification : grade, épaisseur, traitement de surface, stabilité dimensionnelle et compatibilité avec les solvants comptent. La queue, le connecteur et les renforts imposent des rayons et des modes de flexion différents de la zone plate.
Bon signal : le dossier relie le grade du film aux encres, aux cycles de séchage et aux essais mécaniques après transformation. Signal d’alerte : un changement de film est traité comme équivalent parce que l’épaisseur nominale reste identique.
4. L’encre conductrice est un système de formulation et de cuisson
La cuisson compte. Argent, carbone et Ag/AgCl n’ont pas la même fonction. Une piste très conductrice, une couche de distribution et une interface électrochimique peuvent nécessiter plusieurs impressions. La fiche DuPont MCM 5881 donne, pour cette référence Ag/AgCl et ses conditions, une épaisseur sèche typique de 18 à 20 µm avec un écran 280 mesh et une résistivité typique de 30 à 40 mΩ/□/mil. DuPont précise que ces valeurs ne sont pas des limites de spécification et exige une évaluation en conditions d’usage final.
Une étude expérimentale de 2026 confirme que la morphologie de poudre et le rapport Ag:AgCl modifient les propriétés électriques, électrochimiques et mécaniques. Bon signal : référence, lot, maille, épaisseur, profil thermique et contrôles après cuisson sont reliés. Signal d’alerte : seul le mot « Ag/AgCl » apparaît sur la nomenclature.
5. L’hydrogel et l’adhésif se qualifient dans la construction réelle
L’usage reste déterminant. Le gel apporte un chemin ionique et épouse la microgéométrie de la peau ; sa teneur en eau, son épaisseur, sa formulation, son support et son emballage affectent simultanément l’électricité et l’adhésion. Le catalogue Axelgaard AG600 illustre cette dépendance : les références AG625, AG635 et AG640 ont respectivement 0,6, 0,9 et 1,0 mm d’épaisseur et des résistivités volumiques typiques distinctes. Ces chiffres appartiennent à ces produits, exprimés en Ω·cm, et ne constituent pas un objectif OEM générique.
ISO 10993-1:2025 place la sécurité biologique dans une évaluation fondée sur le risque. La FDA rappelle que matériaux, procédés, site anatomique, fréquence et durée d’exposition font partie de l’analyse. Bon signal : le rapport identifie l’article réellement testé. Signal d’alerte : une déclaration « gel biocompatible » sans formulation, échantillon ni contact défini.
6. Le connecteur doit être une interface mécanique et électrique contrôlée
L’accouplement se vérifie. Bouton-pression, languette, fil intégré, broche et queue flexible ne sont pas interchangeables. Le plan doit fixer brochage, orientation, dimensions d’accouplement, matériaux en contact, méthode d’assemblage, renfort, traction et nombre de connexions prévu pendant les essais. Le câble ou l’adaptateur du dispositif hôte fait partie de la vérification de compatibilité.
Bon signal : un gabarit ou une contrepartie de référence contrôle l’accouplement, puis l’échantillon subit les efforts représentatifs. Signal d’alerte : la compatibilité est déclarée sur la seule apparence du bouton.
7. Le liner et l’emballage sont des couches fonctionnelles
Le sachet compte. Le protecteur touche directement le gel ou l’adhésif ; son traitement de surface, sa rigidité et son sens de pose peuvent modifier le décollement. Le sachet doit limiter les agressions pertinentes — humidité, perte de composés volatils, lumière, perforation ou contamination — selon la formulation et le stockage. Le scellage doit aussi rester propre autour de la pièce.
Pour un emballage flexible, ASTM F88/F88M-23 peut mesurer la force de séparation et le mode de rupture d’un scellage ; ASTM D4169-23e1 peut structurer une séquence de dangers de distribution. Ces méthodes ne fournissent pas une limite universelle. Bon signal : profil de distribution, conditionnement d’essai, géométrie d’éprouvette et critère sont documentés. Signal d’alerte : un sachet « barrière » sans structure, scellage ni condition de stockage spécifiés.
8. La durée de conservation appartient à la configuration finale emballée
Le temps transforme. La FDA définit la durée de conservation par le maintien des spécifications pertinentes dans le temps. Pour une électrode pré-gélifiée, le programme doit donc suivre les propriétés critiques du gel, de l’impression, de l’adhésif, du connecteur, du liner et du sachet aux températures et humidités déclarées.
ASTM F1980-21 autorise une approche de vieillissement accéléré pour les mécanismes liés au temps, tout en demandant une confirmation en temps réel. Bon signal : mêmes matériaux, procédé, emballage, critères et méthodes que la production. Signal d’alerte : une date reprise de la fiche du gel ou calculée par accélération sans étude réelle en parallèle.
9. Le système qualité doit maîtriser la référence et ses changements
Chaque substitution compte. ISO 13485:2016 concerne le système de management de la qualité des organisations du cycle de vie des dispositifs médicaux, y compris certains fournisseurs. Une certification dont le périmètre est pertinent est un signal utile ; elle ne remplace ni le dossier de lot, ni les contrôles du composant, ni la validation du dispositif.
Les Normes IHM industrielles et conformité du matériel doivent elles aussi être reliées à la fonction et au périmètre réel. Bon signal : traçabilité matière, paramètres critiques, résultats de lot et notification de changement sont contractuels. Signal d’alerte : le fournisseur refuse d’identifier les substitutions qui affectent une interface validée.
La grille d’évaluation doit relier chaque exigence à une preuve comparable
| Critère | Entrée à joindre au RFQ | Preuve fournisseur attendue | Décision conservée par l’OEM |
|---|---|---|---|
| Fonction électrique | Schéma hôte, voies, bande ou forme d’onde, limites | Proposition de construction et méthodes de contrôle | Limites de performance du dispositif fini |
| Géométrie | Fichiers par couche, datums, tolérances, zones actives | Revue DFM, plan de contrôle dimensionnel | Acceptation des effets sur la fonction et les risques |
| Matériaux | Références ou exigences de composition et de contact | TDS, SDS si pertinente, certificat de lot, traçabilité | Évaluation biologique et acceptation réglementaire |
| Impression | Encres, épaisseurs, résistances, isolement, flexion | Gamme de procédé, coupons ou résultats de lot | Corrélation aux performances du système |
| Connexion | Contrepartie, brochage, efforts et cycles | Contrôle d’accouplement, traction, continuité | Compatibilité avec câble et équipement |
| Emballage | Structure, quantité par sachet, stockage, distribution | Paramètres de scellage, inspection, intégrité et transport | Étiquetage, stabilité et usage après stockage |
| Durée de conservation | Durée revendiquée et critères critiques | Protocole, résultats accélérés et temps réel | Justification de la date du dispositif fini |
| Changement | Caractéristiques critiques et délai de notification | Procédure, historique, analyse d’impact | Revalidation ou acceptation du changement |
Un tableau rempli de « conforme » n’est pas comparable. Chaque ligne doit désigner une méthode, un échantillon, une condition, une unité lorsqu’elle existe, une règle d’acceptation et le propriétaire de la décision.
Un processus d’achat en six étapes réduit les preuves inutilisables
Étape 1 — Classer la fonction et le contact
Définir mesure, stimulation, bio-impédance ou fonction électrochimique ; préciser site anatomique, peau intacte ou autre contact, durée, fréquence d’emploi, population, environnement et caractère stérile ou non. Cette étape détermine les dangers et les preuves pertinentes. Elle doit être achevée avant de demander au fournisseur de proposer une encre ou un gel.
Étape 2 — Émettre un paquet de données par couche
Fournir le dessin coté, les fichiers séparés d’impression et de découpe, la nomenclature, les caractéristiques critiques, le connecteur opposé, le schéma hôte, les conditions de stockage et le profil de distribution. Ajouter une matrice indiquant qui conçoit, approvisionne, fabrique, teste et libère chaque élément. Les ambiguïtés non résolues doivent apparaître comme questions techniques, pas comme tolérances implicites.
Étape 3 — Comparer les écarts, pas seulement les devis
Demander à chaque fournisseur une réponse ligne par ligne : conforme, proposition alternative ou donnée manquante. Exiger que toute alternative identifie les effets possibles sur électricité, mécanique, contact corporel, emballage et vieillissement. Les prix ne sont comparables qu’après alignement de la construction, du plan de contrôle, du conditionnement, de la quantité par unité et de la responsabilité des essais.
Étape 4 — Approuver un prototype représentatif
Le prototype doit employer autant que possible les matières, séquences d’impression, découpes, assemblages et emballages prévus en série. Le prototypage et validation des échantillons sert à découvrir les marges de fabrication et les modes de rupture ; un échantillon visuellement correct n’est pas une preuve de stabilité du procédé.
Étape 5 — Séparer vérification du composant et validation du dispositif
La continuité, l’isolement, les dimensions, l’adhésion inter-couches, l’accouplement et l’état du sachet peuvent être contrôlés au niveau composant. La performance électrique avec l’électronique hôte, la sécurité biologique, l’usage, le nettoyage éventuel, les défauts, l’emballage final et la durée de conservation exigent une planification des essais et de la validation au niveau approprié.
Étape 6 — Geler la référence et gérer les changements
La libération série doit relier numéro de plan, révision, nomenclature, lots matière, paramètres critiques, résultats de contrôle et emballage. Définir les changements nécessitant notification préalable : formulation, fournisseur secondaire, film, traitement de surface, encre, séchage, adhésif, liner, connecteur, outillage, site ou sachet. L’OEM décide ensuite si l’analyse documentaire suffit ou si une vérification ou revalidation est requise.
Huit signaux doivent éliminer une offre avant l’approbation d’échantillon
| Signal éliminatoire | Pourquoi l’offre n’est pas vérifiable |
|---|---|
| Électrode dite universelle sans données sur l’équipement hôte | Aucune méthode ne reproduit la charge et la chaîne de mesure. |
| Dessin monocouche pour une pièce multicouche | Alignements, zones actives et recouvrements restent incontrôlables. |
| Encre identifiée seulement par sa famille chimique | Formulation, épaisseur et cuisson peuvent changer sans trace. |
| Certificat de gel présenté comme preuve du dispositif complet | Procédés, adhésifs, résidus et durée de contact réels ne sont pas couverts. |
| Durée de conservation héritée du matériau | Liner, sachet, scellage et interactions de la construction sont absents. |
| « Conformité AAMI EC12 » d’une électrode non ECG jetable | La norme est utilisée hors de son objet déclaré. |
| Certification ISO 13485 sans périmètre ni traçabilité | Le signal système ne démontre pas le produit livré. |
| Substitution sans notification | Toute preuve sur l’ancienne interface peut devenir inapplicable. |
La validation se partage entre matière, composant imprimé et dispositif fini
| Niveau de preuve | Exemples de données | Ce que la preuve établit | Ce qu’elle n’établit pas |
|---|---|---|---|
| Matière | Fiche technique, composition contrôlée, certificat de lot, données de vieillissement matière | Identité et propriétés dans les conditions du fournisseur | Comportement après impression, découpe, assemblage, contact et stockage final |
| Composant imprimé | Dimensions, résistance de piste, isolement, adhésion, flexion, connexion, inspection du sachet | Conformité au plan et aux méthodes d’acceptation du composant | Sécurité biologique, performance clinique ou conformité du dispositif complet |
| Dispositif fini | Analyse des risques, évaluation biologique, vérification électrique, validation d’usage, emballage et stabilité | Aptitude à la destination définie dans la configuration commercialisée | Transposition automatique à une autre population, durée, électronique ou emballage |
ISO 10993-5:2009, ISO 10993-10:2021 et ISO 10993-23:2021 décrivent respectivement des méthodes relatives à la cytotoxicité in vitro, à la sensibilisation cutanée et à l’irritation. Elles ne forment pas une liste automatique : ISO 10993-1:2025 exige une évaluation fondée sur le risque et le contact réel. De même, ANSI/AAMI EC12:2000/(R)2020 vise les électrodes ECG jetables, pas toutes les électrodes médicales.
Pour un dispositif stérilisé terminalement, ISO 11607-1:2019 traite les matériaux et systèmes destinés à maintenir la stérilité, et ISO 11607-2:2019 la validation des procédés de formage, scellage et assemblage. Une électrode non stérile dans un sachet barrière n’entre pas automatiquement dans cette portée.
Une électrode jetable pré-gélifiée n’est pas adaptée à tous les projets
Une autre architecture doit être étudiée lorsque l’usage exige de nombreux cycles, une très longue durée de port, un lavage, une stérilisation incompatible avec les couches, une forte extensibilité textile, une interface invasive ou une conservation que le gel et le sachet ne peuvent soutenir. Une revue sur les électrodes souples et sèches décrit le compromis : le gel favorise le contact et réduit l’impédance d’interface, mais son évaporation et l’irritation potentielle limitent certains usages prolongés. Une électrode sèche ou textile apporte d’autres difficultés de pression, de mouvement et d’impédance. Le choix doit rester lié à la destination, pas à une tendance matière.
Questions fréquentes des équipes OEM
Quelle est la structure minimale d’une électrode médicale jetable imprimée ?
La structure minimale comprend un substrat, un motif conducteur, une zone d’interface électrique, une connexion et une protection jusqu’à l’usage. Une électrode cutanée ajoute généralement un hydrogel ou adhésif conducteur, parfois un adhésif périphérique, un liner et un sachet. Chaque couche doit avoir une référence, un contour, une tolérance et un contrôle.
Faut-il choisir Ag/AgCl ou carbone pour une électrode jetable ?
Le choix dépend de la fonction. Ag/AgCl est souvent évalué à l’interface électrochimique des biopotentiels ; le carbone peut servir de conducteur, de couche de distribution ou de surface selon le système. Plusieurs encres peuvent coexister. L’électronique hôte, le gel, la géométrie et les essais décident, pas le nom du matériau seul.
Un certificat de biocompatibilité du gel suffit-il ?
Non. Il renseigne au mieux une formulation et un article testés dans des conditions données. L’évaluation doit considérer la construction livrée, les procédés, résidus, adhésifs, site anatomique, fréquence et durée de contact. Le fabricant légal justifie les endpoints et l’applicabilité des données dans son évaluation biologique fondée sur le risque.
ANSI/AAMI EC12 s’applique-t-elle à toutes les électrodes médicales ?
Non. ANSI/AAMI EC12:2000/(R)2020 porte sur les électrodes ECG jetables. Une électrode de stimulation, de bio-impédance, EEG, EMG ou un capteur électrochimique peut relever d’autres exigences liées à sa destination et à son marché. La portée du texte complet doit être vérifiée avant d’inscrire une méthode au plan.
Comment prouver la durée de conservation d’une électrode pré-gélifiée ?
Tester la configuration finale emballée aux conditions déclarées, avec des critères couvrant les propriétés critiques du gel, de l’impression, de l’adhésif, du connecteur, du liner et du sachet. Le vieillissement accéléré peut soutenir une décision provisoire lorsqu’il est justifié, mais un programme en temps réel doit confirmer le résultat.
Quel connecteur choisir pour une électrode OEM ?
Choisir celui qui correspond à la contrepartie réelle et aux contraintes d’usage : brochage, dimensions, matériaux, orientation, traction, nombre de connexions et nettoyage éventuel du câble réutilisable. Un bouton, une languette, une broche ou un fil intégré doit être vérifié avec l’équipement hôte, pas seulement mesuré séparément.
Une électrode médicale jetable doit-elle être stérile ?
Pas automatiquement. La destination, le site de contact, le procédé clinique et l’analyse des risques déterminent le besoin de stérilité. Si le dispositif est stérilisé terminalement, les matériaux, l’électrode, le gel, le connecteur et le système de barrière doivent être compatibles avec le procédé et validés dans la configuration finale.
Qui valide l’électrode dans le dispositif fini ?
Le fabricant légal du dispositif conserve la responsabilité de la destination, de l’analyse des risques et de la conformité du produit commercialisé. Le fabricant du composant fournit des données de matière, de procédé, de contrôle et de traçabilité. Le plan qualité doit répartir explicitement les essais sans transférer implicitement la validation finale au sous-traitant.
Checklist d’entrée projet et transfert technique
Avant la consultation, réunir :
- fonction, schéma hôte, limites électriques et scénario de défaut ;
- site et durée de contact, environnement, population et statut stérile ;
- géométrie de chaque couche, surface active, datums et tolérances ;
- substrat, encres, hydrogel ou adhésif, support, liner et sachet ;
- connecteur opposé, brochage, efforts et cycles ;
- stockage, distribution, durée de conservation visée et critères après vieillissement ;
- partage des essais, plan de contrôle, traçabilité et règles de changement.
L’équipe peut ensuite envoyer les plans pour revue technique avec l’empilement imprimé, le connecteur, la frontière d’interface cutanée et la propriété de chaque validation. Lorsque ces entrées sont suffisamment stables, elle peut demander un devis technique fondé sur une construction et un plan d’acceptation comparables.
Références
- Union européenne, Règlement (UE) 2017/745 relatif aux dispositifs médicaux, 5 avril 2017.
- ISO, ISO 14971:2019 — Application de la gestion des risques aux dispositifs médicaux, confirmée en 2025.
- ISO, ISO 13485:2016 — Systèmes de management de la qualité.
- ISO, ISO 10993-1:2025 — Évaluation de la sécurité biologique dans un processus de gestion des risques.
- ISO, ISO 10993-5:2009 — Essais de cytotoxicité in vitro.
- ISO, ISO 10993-10:2021 — Essais de sensibilisation cutanée.
- ISO, ISO 10993-23:2021 — Essais d’irritation.
- FDA, Basics of Biocompatibility: Information Needed for Assessment, mise à jour indiquée en 2023.
- AAMI, ANSI/AAMI EC12:2000/(R)2020 — Disposable ECG electrodes.
- FDA, Shelf Life of Medical Devices, avril 1991.
- ISO, ISO 11607-1:2019 — Emballages des dispositifs médicaux stérilisés au stade terminal et ISO 11607-2:2019.
- ASTM International, ASTM F1980-21 — Accelerated Aging of Sterile Barrier Systems and Medical Devices.
- ASTM International, ASTM F88/F88M-23 — Seal Strength of Flexible Barrier Materials.
- ASTM International, ASTM D4169-23e1 — Performance Testing of Shipping Containers and Systems.
- DuPont, MCM 5881 Ag/AgCl Conductive Ink — Product Sheet, 2022.
- Axelgaard, Hydrogel Catalogue — séries AG600, 2025.
- Zhang et al., Effect of Ag/AgCl Paste Composition on the Performance of Screen-Printed Flexible Ag/AgCl Biomedical Electrodes, 2026.
- Lee et al., Advances in Soft and Dry Electrodes for Wearable Health Monitoring Devices, 2022.
Transmettez le plan, l’empilement et les conditions d’usage
L’équipe d’ingénierie JASPER examinera les interfaces, les risques ouverts et les preuves nécessaires au chiffrage.