Die richtige Einweg-Medizinelektrode wird nicht nach Kataloggröße ausgewählt, sondern aus Zweckbestimmung, Messprinzip, Tragedauer, Körperstelle und Geräteschnittstelle abgeleitet. OEM-Teams sollten Geometrie, Substrat, Leiter- und Elektrodentinte, Hydrogel oder leitfähigen Klebstoff, Anschluss, Liner, Verpackung und Haltbarkeitsnachweis als eine kontrollierte Konfiguration spezifizieren. Die Vorauswahl sollte nur Varianten enthalten, deren aktive Fläche, Prozessfenster, Prüfmethode und Verantwortungsübergabe eindeutig dokumentiert sind. Offene Annahmen werden vor der Bemusterung als Verifikationslücke gekennzeichnet. Der Komponentenhersteller kann Material-, Prozess- und Bauteildaten liefern; biologische Sicherheit, elektrische Systemleistung und Zulassung des fertigen Medizinprodukts bleiben beim Endprodukthersteller.
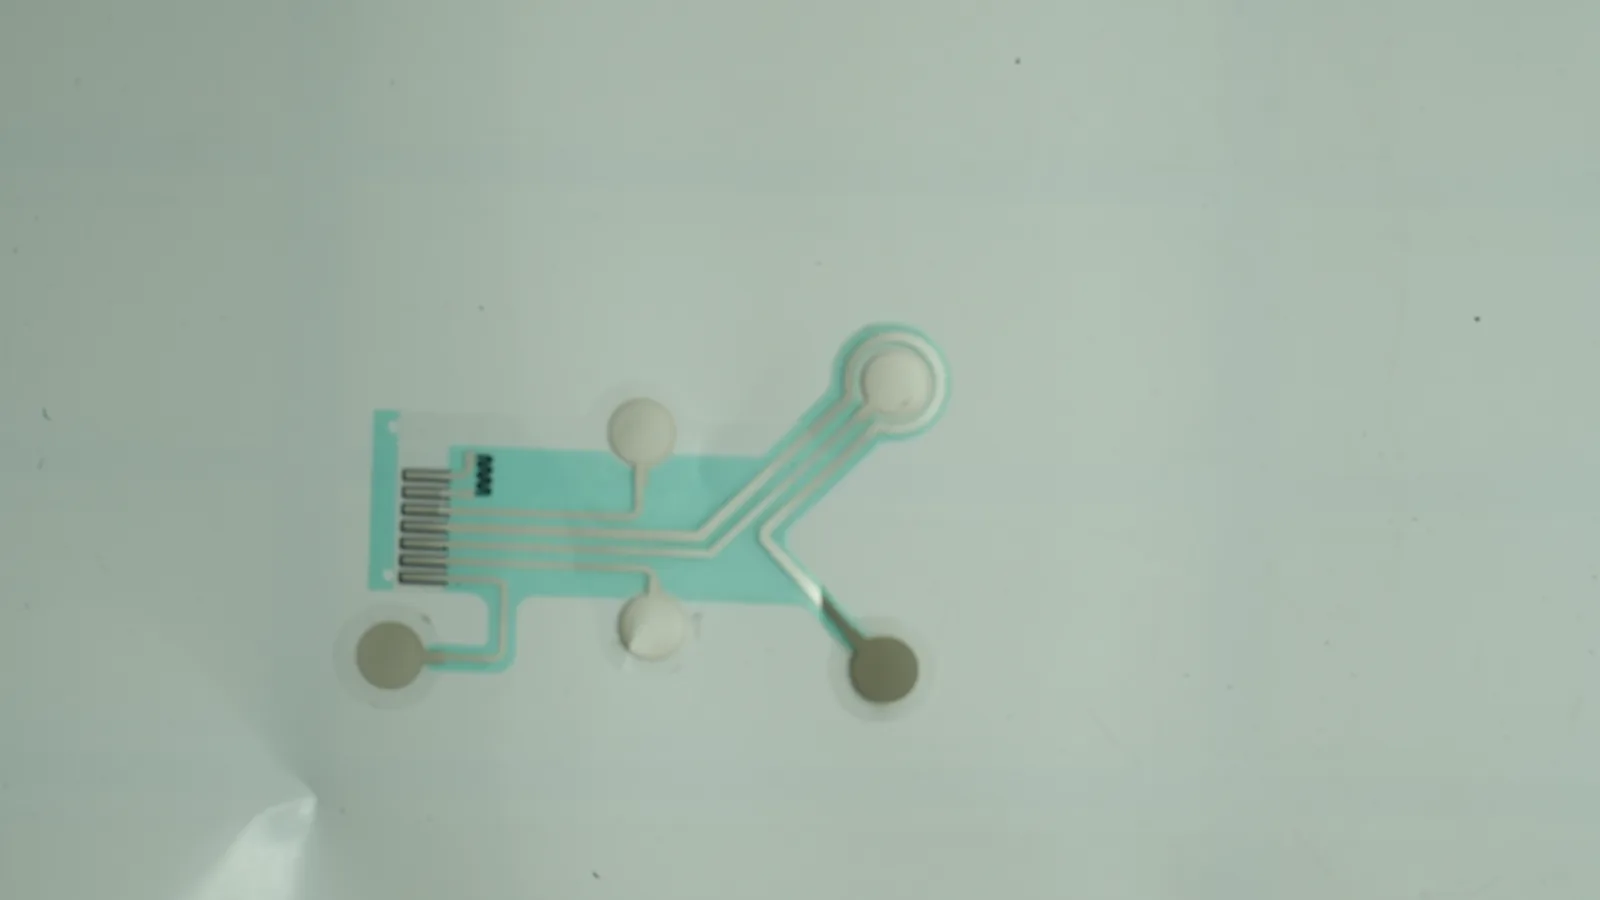
Die größte Auswahl an Einweg-EKG-Elektroden hilft einem OEM nur dann, wenn jede Variante auf dieselben Design Inputs zurückgeführt werden kann. Für kundenspezifische gedruckte medizinische Elektroden zählt daher nicht die Zahl verfügbarer Formen, sondern die Nachweisfähigkeit des vollständigen Schichtaufbaus. Dieser Leitfaden behandelt das gedruckte Elektrodenbauteil. Er sagt nichts über Diagnosen, klinische Eignung einzelner Patienten oder eine Produktzulassung aus.
Schnellentscheidung: Welche Elektrodenarchitektur gehört auf die Shortlist?
Eine belastbare Shortlist beginnt mit der Anwendung und endet mit einem prüfbaren Stack. Die folgende Zuordnung ist kein Ersatz für die Risikomanagementakte, sondern ein Filter für die erste technische Anfrage.
| Design Input | Technische Richtung | In der RFQ festzulegen | Frühes Ausschlusskriterium |
|---|---|---|---|
| Kurze, kontrollierte Messung mit separatem Patientenkabel | Vorgelierte Ag/AgCl-Kontaktfläche mit Snap, Clip oder Lasche | Aktive Fläche, Gelgeometrie, Anschlusskraft, elektrische Paarprüfung | Nur Katalogfoto, keine Zeichnung der aktiven Fläche |
| Ambulante Messung mit Bewegung und Feuchte | Nachgiebiger Träger, abgestimmte Haut- und Konstruktionskleber, Zugentlastung | Körperstelle, Tragedauer, Schweiß/Bewegung, Kabelmoment, Randgeometrie | Tragedauer als Materialeigenschaft statt Endproduktanforderung |
| Dünnes Patch mit integrierter Elektronik | Gedruckte Leiterzüge, definierte Kontaktpads und gekapselte Übergänge | Biegeradius, Neutralachse, Padmetallisierung, Montage- und Dichtkonzept | Elektrische Spezifikation ohne mechanischen Lastfall |
| Röntgen- oder bildgebungsnaher Einsatz | Werkstoff- und Geometrieprüfung für die konkrete Bildgebung | Verfahren, Strahlengang, zulässige Artefakte, gesamte Baugruppe | Pauschale Aussage „röntgentransparent“ ohne Systemprüfung |
| Trockene oder wiederverwendbare Elektrode | Andere Kontaktphysik und häufig andere Verifikationsstrategie | Vorspannung, Oberflächenstruktur, Reinigung, Kontaktimpedanz unter Bewegung | Einweg-Nassgel-Daten werden auf trockenen Aufbau übertragen |
| Terminal steriles Produkt | Sterilisationsverträglicher Stack und validierbares Barrieresystem | Verfahren, Dosis/Zyklus, Beutel, Siegelprozess, Alterungsplan | „Steril“ wird gefordert, aber Verfahren und Verpackungsbesitz fehlen |
Die Auswahl von Einweg-EKG-Elektroden beginnt beim Gerät, nicht beim Elektrodenkatalog
Eine Einweg-EKG-Elektrode ist Teil einer Messkette. Ob das Gerät einen diagnostischen EKG-Bericht erstellt, klinisch überwacht oder ambulant kontinuierlich aufzeichnet, führt zu unterschiedlichen Systemanforderungen. Genau diese Trennung bilden die offiziellen Scopes von IEC 60601-2-25, IEC 60601-2-27 und IEC 60601-2-47 ab. Die Normen gelten für Geräte beziehungsweise Systeme; sie sind keine pauschalen Werkstoffnormen für einen gedruckten Elektrodenfilm.
Vor der Materialauswahl müssen deshalb fünf Angaben feststehen: welches Biosignal erfasst oder welcher Strom übertragen wird, wie lange und wo der Hautkontakt besteht, welche Bewegung und Feuchte auftreten, wie die Elektrode mechanisch angeschlossen wird und welche Eingangs-/Schutzschaltung dahinterliegt. Der Entwicklung medizinischer Elektroden: Leitfaden ordnet diese frühen Design Inputs ein. Fehlt einer davon, optimiert der Lieferant zwangsläufig auf Vermutungen.
Nicht jede Aufgabe gehört in eine vorgelierte Einwegelektrode. Sehr lange Tragezeiten, wiederholtes Ablösen und Neuplatzieren, extreme Scherlasten, eine trockene Kontaktstrategie oder eine therapeutische Energieübertragung können einen anderen Aufbau verlangen. Defibrillations-, Stimulations- und Neutralelektroden dürfen nicht allein deshalb wie ECG-Elektroden behandelt werden, weil sie ebenfalls auf der Haut liegen. Zweck, Energie, Kontaktfläche und anwendbare Normen unterscheiden sich.
Ein gedruckter Elektroden-Stack besteht aus gekoppelten elektrischen, mechanischen und chemischen Schichten
Der Stack muss als Konfiguration kontrolliert werden. Eine Änderung an einer scheinbar passiven Lage kann die aktive Fläche, den Feuchtehaushalt, die Biegesteifigkeit, den Anschluss oder die Stoffexposition verändern. Die fünf wichtigsten Übergänge zwischen Körper, Gel, Elektrodenschicht, Leiterzug und Gerät sind im Beitrag Aufbau medizinischer Elektroden: 5 Schnittstellen vertieft.
| Lage / Element | Primäre Funktion | Kritische Design Inputs | Typischer Fehlerpfad |
|---|---|---|---|
| Träger oder Substrat | Geometrie und mechanische Basis für Druck/Montage | Polymer, Dicke, Steifigkeit, Temperatur- und Lösemittelbeständigkeit | Knick, Schrumpf, Delamination oder unzulässige Rückstellkraft |
| Gedruckter Leiterzug | Elektronentransport zum Anschluss | Tintentyp, Linienbreite, Trockenschichtdicke, Aushärtung, Biegeradius | Widerstandsanstieg, Riss oder Migration an feuchten Kanten |
| Elektrodenschicht | Ionisch-elektronischer Übergang zur leitfähigen Schnittstelle | Materialsystem, Ag:AgCl-Verhältnis, freie Fläche, Überdeckung | Offsetdrift, Polarisation, inhomogene Benetzung |
| Dielektrikum / Verkapselung | Definiert freie Kontakt- und Anschlusspads | Überlappung, Pinholes, Kantenabstand, Haftung | Kriechpfad, Korrosion oder Kurzschluss |
| Hydrogel / leitfähiger Klebstoff | Elektrischer Kontakt zur Haut, teilweise auch Fixierung | Chemie, Wassergehalt, Dicke, Fläche, Alterung, Applikation | Austrocknung, Fließen, Impedanzänderung, Rückstand |
| Haut- und Konstruktionskleber | Mechanische Fixierung und Lagenverbund | Körperstelle, Zeit, Scher-/Schällast, Feuchte, Ablösung | Randlift, Hauttrauma, innere Delamination |
| Anschluss und Zugentlastung | Übergang zum Kabel oder Elektronikmodul | Snap/Clip/Lasche, Position, Kraft, Drehmoment, Kontaktmetall | Kontaktunterbrechung, Leiterbruch, Gelverdrängung |
| Release Liner | Schutz bis zur Applikation und definierte Abziehbarkeit | Silikonisierung, Trennkraft, Lasche, Schnittkontur, Alterung | Vorzeitiges Ablösen, Geltransfer, schwierige Handhabung |
| Primärverpackung | Feuchte- und Kontaminationsschutz, gegebenenfalls Sterilbarriere | Folienverbund, Siegelnaht, Kopfraum, Lagerung, Öffnung | Austrocknung, Leck, Siegelkanal oder Materialwechselwirkung |
Substrat und Leiterbahn müssen denselben Prozess aushalten
PET ist bei gedruckten flexiblen Elektroden verbreitet, aber nicht automatisch richtig. Es muss zum Tintenlösemittel, zur Aushärtung, zum Biegeradius und zum Lagenverbund passen. Eine peer-reviewte Forschungsarbeit druckte Leiter- und Ag/AgCl-Schichten auf 125-µm-PET und härtete die leitfähigen Lagen vier Minuten bei 140 °C. Das ist ein konkreter Versuchsaufbau, keine Universalrezeptur. Die Engineering-Folge ist wichtiger als die Zahl: Substrat, Tinte, Schichtdicke und Ofenprofil dürfen nicht getrennt freigegeben werden (Björninen et al., 2013).
Bei einem Wearable kann ein dünnerer oder nachgiebigerer Träger die Anpassung an die Körperkontur verbessern, zugleich aber die Anschlusszone schwächen. Lokale Verstärkung, Zugentlastung und Lage der Neutralachse gehören deshalb in dieselbe Zeichnung wie die Leiterbahn. Die Auswahl passender HMI-Hardware für Medizintechnik betrifft anschließend Gehäuse, Steckverbinder und Bedienoberfläche des Geräts; sie ersetzt nicht die Elektrodenzeichnung.
Ag/AgCl ist ein Materialsystem, keine ausreichende Spezifikation
„Ag/AgCl“ sagt noch nicht, welche Rezeptur, Schichtdicke oder Prozessbedingung freigegeben ist. Das DuPont-Datenblatt für MCM 5881 nennt beispielsweise ein Ag:AgCl-Verhältnis von 75:25, eine getrocknete Druckdicke von 18–20 µm bei einem 280-mesh-Sieb und einen spezifischen Flächenwiderstand von 30–40 mΩ/sq/mil. DuPont kennzeichnet diese Werte ausdrücklich als typische Materialdaten, nicht als Spezifikationsgrenzen (DuPont MCM 5881).
Die SunSens-Übersicht zeigt Ag/AgCl-Rezepturen von 40:60 bis 90:10 sowie Widerstandswerte, die an 13, 16 oder 25 µm Trockenschichtdicke gebunden sind (Sun Chemical). Diese Bandbreite belegt keinen „besten“ Anteil. Sie belegt, dass Artikelcode, Charge, Trockenschichtdicke, Substrat, Druckparameter und Aushärtung gemeinsam in BOM und Prüfplan gehören.
Hydrogel und Hautkleber lösen unterschiedliche Aufgaben
Das leitfähige Gel stellt den ionischen Kontakt her; ein umlaufender nichtleitender Kleber kann die mechanische Fixierung übernehmen. Manche Formulierungen kombinieren beide Aufgaben, doch daraus folgt keine Gleichheit der Anforderungen. Aktive Fläche, Gelvolumen, Wasserverlust, Randabstand und Druck beim Anbringen beeinflussen den elektrischen Übergang. Hautkleber, Träger und Konstruktionskleber bestimmen dagegen Schäl- und Scherlast, Feuchtemanagement und Ablösung.
Messdaten bestätigen diese Kopplung: Fernández und Pallás-Areny untersuchten Ag/AgCl-Elektroden zwischen 0,5 und 500 Hz und fanden Abhängigkeiten des Rauschens von Elektrodenfläche, Gel, Person und Platzierung (PubMed PMID 10820641). Daraus lässt sich keine allgemeine Rauschgrenze für ein neues Produkt ableiten. Es folgt vielmehr, dass die elektrische Prüfung die vorgesehene Geometrie, Konditionierung und Anwendung abbilden muss.
Anschluss, Liner und Beutel sind funktionale Teile des Stacks
Ein Snap, Clip, eine Lasche oder ein vorangeschlossenes Kabel führt Kräfte in den gedruckten Leiter ein. Anschlussposition, Betätigungskraft, Drehmoment, wiederholte Betätigung im Montageprozess und Zug am Kabel gehören in die Verifikation. Bei vorangeschlossenen ECG-Leitungen verweist die FDA auf ANSI/AAMI EC53 oder gleichwertige Maßnahmen; die Norm adressiert Kabel- und Leitungsschnittstellen, nicht automatisch jede kundenspezifische Elektrodenlasche (FDA ECG Electrode Guidance).
Der Liner steuert, ob ein Bediener die Elektrode kontaminationsarm greifen und ohne Geltransfer applizieren kann. Die Verpackung hält die definierte Elektrodenkonfiguration bis zum Gebrauch innerhalb ihrer Spezifikation. Bei Hydrogel betrifft das nicht nur eine intakte Beutelnaht, sondern auch Wasserhaushalt, Linertrennung, Kleberverhalten und elektrische Eigenschaften nach Lagerung. Eine Verpackungszeichnung ohne Materialcode, Siegelbereich und Öffnungskonzept ist unvollständig.
Zehn Bewertungskriterien verbinden die Elektrodenauswahl mit prüfbaren Nachweisen
Die Kriterien sollten in einer technischen Angebotsauswertung gleich gewichtet dokumentiert werden. Ein günstiger Einzelwert kompensiert keine unklare Schnittstelle oder fehlende Änderungskontrolle.
| Kriterium | Gutes Signal | Red Flag | Engineering-Implikation |
|---|---|---|---|
| 1. Zweck und Messmodus | Lieferant fragt nach Signal, Gerätetyp, Körperstelle und Dauer | „EKG-kompatibel“ ohne definiertes System | Geräte- und Elektrodenanforderungen werden getrennt, aber rückverfolgbar spezifiziert |
| 2. Kontaktgrenze | Alle hautberührenden und indirekt exponierenden Materialien sind im Stack markiert | Nur der sichtbare Hautkleber wird betrachtet | Materialcharakterisierung und biologische Bewertung beziehen den finalen Aufbau ein |
| 3. Geometrie | Aktive Fläche, Klebering, Randabstand und Toleranzen sind bemaßt | Außenkontur ersetzt Funktionsmaße | Stanz-, Druck- und Laminattoleranzen werden als Kette bewertet |
| 4. Drucksystem | Tinte, DFT, Sieb, Aushärtung und Messmethode sind verknüpft | Widerstandswert ohne Schichtdicke/Temperatur | Prozessfenster und Freigabeprüfung verwenden dieselbe Einheit und Konditionierung |
| 5. Mechanik | Biegeradius, Kabelzug, Betätigung und Verstärkung sind definiert | Elektrische Prüfung nur im flachen Neuzustand | Alterung und mechanische Vorbelastung gehen in die elektrische Prüfung ein |
| 6. Hautschnittstelle | Gel/Kleber werden mit Zeit, Feuchte, Körperstelle und Ablösung ausgewählt | „Hypoallergen“ ersetzt die Risikobewertung | Endprodukthersteller legt biologische Endpunkte und Anwenderstudien fest |
| 7. Anschluss | Gegenstück, Kontaktwerkstoff, Kraft und Zugentlastung sind dokumentiert | „Standard-Snap“ ohne Gegenstecker/Lastfall | Elektrode, Kabel und Eingang werden als Messkette verifiziert |
| 8. Liner/Verpackung | Materialcodes, Siegelung, Öffnung und Lagerkondition sind spezifiziert | Haltbarkeit wird nur aus Beutelmaterial abgeleitet | Elektrik, Gel, Kleber und Verpackungsintegrität werden nach Alterung geprüft |
| 9. Prüfplan | Musterzahl, Konditionierung, Paarung, Frequenz/Last und Akzeptanzgrenze stehen vor Testbeginn fest | Lieferant stellt nur ein undatiertes „Pass“-Zertifikat bereit | Komponenten- und Systemprüfungen bleiben reproduzierbar |
| 10. Change Control | Material-, Prozess-, Werkzeug- und Standortänderungen lösen definierte Meldung/Bewertung aus | „Gleichwertiges Material“ darf ohne Freigabe eingesetzt werden | Revalidierungsentscheidung bleibt beim Endprodukthersteller |
Für Einweg-EKG-Elektroden enthält ANSI/AAMI EC12:2000/(R)2020 Mindestanforderungen, Prüfmethoden und Terminologie. Die FDA nennt dazu unter anderem AC-Impedanz, DC-Offset, kombinierte Offsetinstabilität und internes Rauschen, Bias-Toleranz sowie Erholung nach Defibrillationsüberlast. Welche Prüfungen und Grenzwerte für das konkrete DACH-Produkt anzuwenden sind, muss der Hersteller in seiner normativen und regulatorischen Strategie festlegen. Eine Lieferantenprüfung kann diesen Plan ausführen; sie besitzt ihn nicht automatisch.
Auch ein ISO-13485-Zertifikat ist nur ein Signal für das Qualitätsmanagementsystem. Der offizielle ISO-13485-Scope umfasst Organisationen in Design und Herstellung sowie relevante externe Parteien. Er bestätigt weder die Eignung einer bestimmten Gelrezeptur noch die Gerätekompatibilität einer konkreten Elektrode. Für die Einbindung in das Gesamtsystem helfen zusätzlich klar getrennte Anforderungen an Elektrodenbauteil, Kabel, Elektronik und industrielle HMI-Normen und Hardware-Konformität.
Material-, Komponenten- und Endproduktnachweise dürfen nicht vermischt werden
Die EU-Medizinprodukteverordnung legt die Verantwortung beim Hersteller des in Verkehr gebrachten Produkts. Nach Artikel 10 der Verordnung (EU) 2017/745 muss er unter anderem regelkonforme Auslegung/Herstellung, Risikomanagement und technische Dokumentation sicherstellen. Der erste Anhang fordert die Betrachtung chemischer, physikalischer und biologischer Eigenschaften sowie von Prozessauswirkungen; der zweite verlangt eine nachvollziehbare Produktbeschreibung und Spezifikation.
Die praktische Aufteilung sollte deshalb vor der Bemusterung schriftlich stehen:
| Evidenzebene | Typische Daten | Typischer Datenhalter | Was damit nicht bewiesen ist |
|---|---|---|---|
| Rohmaterial | TDS/SDS, Zusammensetzung soweit verfügbar, Lotdaten, Verarbeitungshinweise | Tinten-, Folien-, Gel- oder Klebstofflieferant | Funktion und biologische Sicherheit des laminierten Endprodukts |
| Gedrucktes Bauteil | Maße, DFT, Leiterwiderstand, Haftung, Sichtprüfung, Anschluss-/Biegetest | Komponentenhersteller | Diagnosegüte, elektrische Sicherheit und Gebrauchstauglichkeit des Geräts |
| Verpackte Elektrode | Gel-/Kleberzustand, elektrische Werte nach Lagerung, Verpackungsintegrität | Je nach Vertragsgrenze Komponenten- oder Endprodukthersteller | Automatisch eine sterile Barriere oder beliebige Shelf Life |
| Fertiges Medizinprodukt | Systemleistung, biologische Bewertung, Risikomanagement, Usability, Kennzeichnung, Zulassungsakte | Legal Manufacturer / Endprodukthersteller | Lässt sich nicht an einen Materiallieferanten delegieren |
ISO 10993-1:2025 ordnet die biologische Sicherheitsbewertung in das Risikomanagement ein. ISO 10993-18:2020 betrachtet neben Werkstoffen auch Prozesskontaminationen sowie Extractables und Leachables. Ein Prüfbericht für einen Klebstoff kann daher wertvoller Input sein, ist aber kein Freibrief für den Stack nach Drucken, Aushärten, Laminieren, Stanzen, Verpacken und gegebenenfalls Sterilisieren.
Für eine systematische Prüf- und Validierungsplanung werden jede Anforderung, Prüfbedingung, Stichprobe, Akzeptanzgrenze und verantwortliche Partei verknüpft. Das verhindert zwei typische Lücken: Der Lieferant testet eine Elektrode im Neuzustand, während der OEM Daten nach Alterung braucht; oder beide Seiten nehmen an, die andere validiere den Kabelübergang.
Haltbarkeit braucht Produktfunktion, Verpackung und Echtzeitdaten
Shelf Life ist kein Aufdruck, der aus einem Folien-Datenblatt entsteht. Die FDA-Leitlinie Shelf Life of Medical Devices behandelt die Zeit, in der ein Produkt unter angegebenen Lagerbedingungen innerhalb akzeptabler Spezifikationen bleibt. Für vorgelierte Elektroden umfasst der Alterungsplan deshalb mindestens die kritischen elektrischen, mechanischen, klebtechnischen und verpackungsbezogenen Merkmale des konkreten Aufbaus.
ASTM F1980-21 beschreibt beschleunigte Alterung von sterilen Barrieresystemen und Medizinprodukten. Der Scope trennt zeitbedingte Alterung von ereignisbedingten Transport- und Handhabungslasten; außerdem muss eine Echtzeitalterung parallel laufen und die beanspruchte Dauer bestätigen. Höhere Temperatur ist nur dann ein brauchbares Modell, wenn sie nicht einen anderen Ausfallmechanismus erzeugt. Gelverlust, Kleberfluss, Tinten-/Gel-Wechselwirkung und Linertransfer müssen daher material- und designspezifisch beurteilt werden.
Wird das Produkt terminal sterilisiert, gelten zusätzliche Grenzen. ISO 11607-1:2019 betrifft Materialien und Systeme, die Sterilität bis zur Verwendung erhalten; ISO 11607-2:2019 adressiert die Validierung von Form-, Siegel- und Montageprozessen. Ohne Sterilitätsanforderung sind diese Normen nicht als Dekoration einzustreuen. Mit Sterilitätsanforderung reichen sie allein wiederum nicht aus: Das konkrete Sterilisationsverfahren und seine Wirkung auf Gel, Klebstoff, Tinte, Anschluss und Verpackung müssen in der Endproduktstrategie berücksichtigt werden.
Ein sechsstufiger Beschaffungsprozess verhindert späte Stack-Änderungen
1. Systemgrenze und Design Inputs freigeben
Der OEM dokumentiert Zweckbestimmung, Gerätefamilie, Signal-/Energiepfad, Körperstelle, Kontaktart und -dauer, Umgebungsbedingungen, Montage, Lagerung sowie gewünschte Shelf Life. Dazu kommen Gegenstecker, Eingangsschaltung und mechanische Lasten. Noch offene Werte werden als offene Designentscheidung markiert, nicht durch einen Katalogartikel ersetzt.
2. Zeichnung, Stack und BOM auf denselben Revisionsstand bringen
Die Zeichnung bemaßt Außenkontur, aktive Fläche, Klebering, Gelöffnung, Leiterbahn, Isolationsüberdeckung, Anschlusszone und Linerlasche. Der Stack nennt Materialcodes und Dicken; die BOM verknüpft sie mit freigegebenen Herstellern und Alternativen. Kritische Prozessparameter wie Druckfolge, DFT und Aushärtung erscheinen im Kontrollplan.
3. RFQ mit Nachweis- und Änderungsanforderungen ausgeben
Neben Stückzahl und Geometrie gehören Prüfbedingungen, Musterzahl, Datenformat, Rückverfolgbarkeit, Verpackung, Lagerung und Change Notification in die Anfrage. Ein Anbieter soll klar trennen, welche Merkmale er routinemäßig prüft, welche nur in der Entwicklung verifiziert werden und welche beim OEM verbleiben.
4. Varianten kontrolliert bemustern
Wenn Gel, Klebstoff oder Träger noch offen sind, werden wenige begründete Varianten mit identischer Geometrie verglichen. Das Prototyping und die Musterfreigabe sollten nicht zehn Variablen gleichzeitig ändern. Jede Probe trägt Revisionsstand, Materialcharge, Herstellbedingungen und Verpackungszustand.
5. Komponente und Endgerät gekoppelt verifizieren
Zunächst wird das Bauteil gegen Zeichnung und Komponentenprüfplan bewertet. Danach folgt die Integration mit realem Kabel, Elektronik, Gehäuse, Applikationsablauf und relevanter Voralterung. Abweichungen werden einem Mechanismus zugeordnet: elektrische Schicht, Hautschnittstelle, mechanischer Anschluss, Verpackung oder Gerät. So wird ein Filterproblem nicht fälschlich mit mehr Gel „gelöst“.
6. Golden Sample, Prüfplan und Change Control gemeinsam freigeben
Serienfreigabe umfasst freigegebene Zeichnung/BOM, Muster, Grenzmuster für Optik, Prüfmethoden, Akzeptanzgrenzen, Verpackungsspezifikation und Änderungsmatrix. Materialsubstitution, Prozessfenster, Werkzeug, Produktionsstandort und kritische Unterlieferanten erhalten definierte Melde- und Requalifikationsregeln.
Acht Red Flags disqualifizieren eine Elektrodenanfrage oder ein Angebot
- „Ag/AgCl“ ohne Artikelcode, Verhältnis, DFT und Aushärtung — der elektrische Stack ist nicht reproduzierbar beschrieben.
- Aktive Fläche fehlt in der Zeichnung — Außenkontur und Gelöffnung können die Funktionsfläche nicht ersetzen.
- „Hypoallergen“ dient als Biokompatibilitätsnachweis — die biologische Bewertung muss zum finalen Produkt, Kontakt und Prozess passen.
- Ein Widerstandswert ohne Messstrecke, Temperatur und Konditionierung — der Wert ist weder vergleichbar noch als Akzeptanzgrenze brauchbar.
- Shelf Life basiert ausschließlich auf beschleunigter Alterung — Echtzeitbestätigung und projektspezifische Funktionsendpunkte fehlen.
- „Steril“ ohne Sterilisationsverfahren und Barrieresystem — Materialverträglichkeit und Verpackungsvalidierung sind nicht definiert.
- Anschluss wird als rein mechanisches Zukaufteil behandelt — Kontakt, Zug, Drehmoment und Geräteschutz bleiben ungeprüft.
- Unangekündigte „gleichwertige“ Materialsubstitution ist erlaubt — die Rückverfolgbarkeit zur Risikomanagement- und Validierungsakte bricht ab.
Projekt- und RFQ-Checkliste für die technische Übergabe
Vor der Anfrage sollten folgende Eingaben vorliegen:
- Zweckbestimmung, Mess-/Stimulationsart und Gerätefamilie
- Körperstelle, Hautkontaktart, vorgesehene Dauer und Anwenderpopulation
- 2D-Zeichnung mit aktiver Fläche, Gel-/Kleberkontur, Leiterzug, Isolation und Toleranzen
- Schichtaufbau mit Substrat, Tinte, DFT, Hydrogel/leitfähigem Kleber, Konstruktionskleber und Liner
- Anschlussart, Gegenstück, Position, Betätigungs-, Zug- und Biegelast
- Verpackung, Lagerbedingungen, Sterilitätsstatus und Ziel-Shelf-Life
- Komponentenprüfungen mit Methode, Konditionierung, Stichprobe und Akzeptanzgrenze
- klare Zuordnung der biologischen, elektrischen, mechanischen, Verpackungs- und Endgerätevalidierung
- Rückverfolgbarkeit, Golden Sample und Change-Notification-Regeln
OEM-Teams können Zeichnungen zur technischen Prüfung senden und dabei Elektrodengeometrie, gedruckten Stack, Anschluss, Hautschnittstellengrenze und Validierungsbesitz beilegen. Sind diese Eingaben konsistent, lässt sich anschließend ein technisches Angebot anfragen. JASPER kann die Machbarkeit und Fertigung des kundenspezifischen gedruckten Bauteils bewerten; die Freigabe und regulatorische Verantwortung für das fertige Medizinprodukt verbleiben beim OEM beziehungsweise Legal Manufacturer.
Häufige Fragen von OEM-Teams
Welche Einweg-EKG-Elektrode ist die richtige für ein OEM-Gerät?
Richtig ist die Elektrode, deren aktive Fläche, Gel- oder Kontaktsystem, Träger, Kleber, Anschluss und Verpackung zur Zweckbestimmung und zur realen Messkette passen. Beginnen Sie mit Gerätetyp, Signalband, Körperstelle, Kontaktzeit, Bewegung, Feuchte und Gegenstecker. Erst danach werden Material und Geometrie ausgewählt. Ein großes Standardsortiment ersetzt diese Design Inputs nicht.
Ist Ag/AgCl für jede Einweg-Medizinelektrode erforderlich?
Nein. Ag/AgCl ist für viele oberflächengebundene Biopotenzialmessungen etabliert, aber nicht für jede Elektrode oder jeden Therapiepfad zwingend. Trockene Elektroden, Stimulationselektroden und andere Messprinzipien können andere Kontaktmaterialien oder Schichtaufbauten benötigen. Entscheidend sind Polarisation, Impedanz, Offset, Strom-/Spannungsbelastung, vorgesehene Nutzung und die Verifikation im Endgerät.
Reicht ein ISO-10993-Bericht des Materiallieferanten für die Biokompatibilität?
Nein. Ein Lieferantenbericht ist ein wertvoller Eingang, bewertet aber nicht automatisch den final gedruckten, ausgehärteten, laminierten, gestanzten, verpackten und gegebenenfalls sterilisierten Aufbau. ISO 10993-1 ordnet die biologische Bewertung in das Risikomanagement des Medizinprodukts ein; ISO 10993-18 berücksichtigt auch Prozesskontaminationen sowie freisetzbare Stoffe. Der Endprodukthersteller legt die erforderliche Bewertung fest.
Welche Daten gehören in eine RFQ für kundenspezifische Einweg-Elektroden?
Die RFQ braucht Zweck und Gerätefamilie, bemaßte Geometrie, aktive Fläche, vollständigen Stack, Materialcodes, Druck- und Aushärtungsbedingungen, Anschluss/Gegenstück, mechanische Lasten, Hautkontaktgrenze, Verpackung, Lagerung und Ziel-Haltbarkeit. Ergänzen Sie Prüfmethoden, Konditionierung, Akzeptanzgrenzen, Rückverfolgbarkeit, Änderungsmeldung und eine Verantwortungsmatrix für Komponenten- und Endproduktnachweise.
Wie wird die Haltbarkeit einer vorgelierten Elektrode belegt?
Die Haltbarkeit wird am verpackten, repräsentativen Aufbau mit vorab definierten Endpunkten belegt. Dazu können elektrische Paarwerte, Gelzustand, Kleberverhalten, Linertrennung, Anschlussintegrität und Verpackung gehören. Beschleunigte Alterung kann zeitbezogene Mechanismen untersuchen, muss aber mit paralleler Echtzeitalterung bestätigt werden. Transport- und Handhabungsbelastungen benötigen einen eigenen, risikobasierten Prüfpfad.
Müssen Einweg-EKG-Elektroden steril sein?
Nicht pauschal. Der Sterilitätsstatus folgt aus Zweckbestimmung, Anwendung, Risikomanagement und regulatorischer Strategie des fertigen Produkts. Wird die Elektrode terminal steril angeboten, müssen Sterilisationsverträglichkeit, Sterilbarrieresystem sowie Form-, Siegel- und Montageprozesse für die konkrete Konfiguration validiert werden. ISO 11607-1 und ISO 11607-2 sind dann relevant, ersetzen aber nicht den produktspezifischen Nachweis.
Wer validiert Anschluss und Gerätekompatibilität?
Der Komponentenhersteller kann Maße, Kontaktaufbau, mechanische Festigkeit und vereinbarte elektrische Merkmale der Elektrode prüfen. Die Kompatibilität mit Patientenkabel, Eingangsschaltung, Schutzmaßnahmen, Gehäuse und Softwarefilter muss jedoch der Endprodukthersteller im System nachweisen. Bei vorangeschlossenen ECG-Leitungen können ANSI/AAMI EC53 und gerätespezifische IEC-60601-Anforderungen relevant sein.
Wann ist eine vorgelierte Einwegelektrode nicht geeignet?
Sie ist ungeeignet, wenn die vorgesehene Tragedauer, wiederholte Repositionierung, sehr hohe Scher- oder Zuglast, Lagerumgebung, Sterilisation oder elektrische Belastung nicht innerhalb eines verifizierbaren Prozess- und Materialfensters liegen. Auch ein bewusst trockenes Kontaktkonzept oder eine wiederverwendbare Elektrode verlangt eine andere Architektur. Die Entscheidung muss vor der Materialbemusterung fallen.
Methodik und Quellenstand
Der Leitfaden basiert auf öffentlich zugänglichen Scopes von EU-, ISO-, IEC-, AAMI-, ASTM- und FDA-Quellen, auf Originaldatenblättern von Materialherstellern und auf peer-reviewten Arbeiten. Recherchestichtag ist der 24.08.2026. Herstellerdaten dienen nur als material- und bedingungsgebundene Beispiele; sie werden nicht als JASPER-Leistungswerte oder Freigabe des fertigen Produkts dargestellt.
Referenzen
- Europäische Union: Verordnung (EU) 2017/745 über Medizinprodukte, insbesondere Artikel 10 sowie der erste und zweite Anhang, konsolidierte Fassung 01.01.2026.
- ISO: ISO 14971:2019 – Risikomanagement für Medizinprodukte, 2019, 2025 bestätigt.
- ISO: ISO 10993-1:2025 – Biologische Sicherheit im Risikomanagement, 2025.
- ISO: ISO 10993-18:2020 – Chemische Charakterisierung, 2020, 2025 bestätigt.
- ISO: ISO 10993-10:2021 – Hautsensibilisierung, ISO 10993-23:2021 – Irritation und ISO 10993-5:2009 – In-vitro-Zytotoxizität.
- AAMI: ANSI/AAMI EC12:2000/(R)2020 – Disposable ECG electrodes.
- FDA: Electrocardiograph Electrodes – Class II Special Controls Guidance, Oktober 2007.
- IEC: IEC 60601-1, Ausgabe 3.2, IEC 60601-2-25, IEC 60601-2-27 und IEC 60601-2-47.
- ISO: ISO 11607-1:2019 und ISO 11607-2:2019 für terminal sterilisierte Medizinprodukte.
- ASTM International: ASTM F1980-21 – Accelerated Aging of Sterile Barrier Systems and Medical Devices, 2021.
- FDA: Shelf Life of Medical Devices, April 1991.
- DuPont: MCM 5881 Ag/AgCl Conductive Ink – Produktseite mit Datenblatt, Datenblatt 2022.
- Sun Chemical: SunSens Electronic Materials for Medical Sensors, Produktübersicht.
- Fernández, M.; Pallás-Areny, R.: Ag-AgCl electrode noise in high-resolution ECG measurements, Biomedical Instrumentation & Technology 34(2), 2000.
- Björninen et al.: Properties of screen printed electrocardiography smartware electrodes investigated in an electro-chemical cell, 2013.
Zeichnung, Schichtaufbau und Einsatzbedingungen bereitstellen
Das JASPER Engineering prüft Schnittstellen, offene Risiken und die Nachweise für ein belastbares Angebot.