Para seleccionar un electrodo médico desechable OEM hay que especificar el conjunto completo, no solo la tinta conductora. La decisión debe partir del uso previsto y fijar geometría, sustrato, sistema Ag/AgCl o carbono, hidrogel y adhesivo, conector, liner, envase y vida útil. En electrodos ECG desechables, ANSI/AAMI EC12 aporta criterios eléctricos y de seguridad útiles, pero no concede una aprobación ni sustituye la evaluación biológica, la gestión de riesgos o la validación del dispositivo terminado. El fabricante legal debe conservar esas responsabilidades y ensayar la configuración final en sus condiciones reales de uso, almacenamiento y transporte.
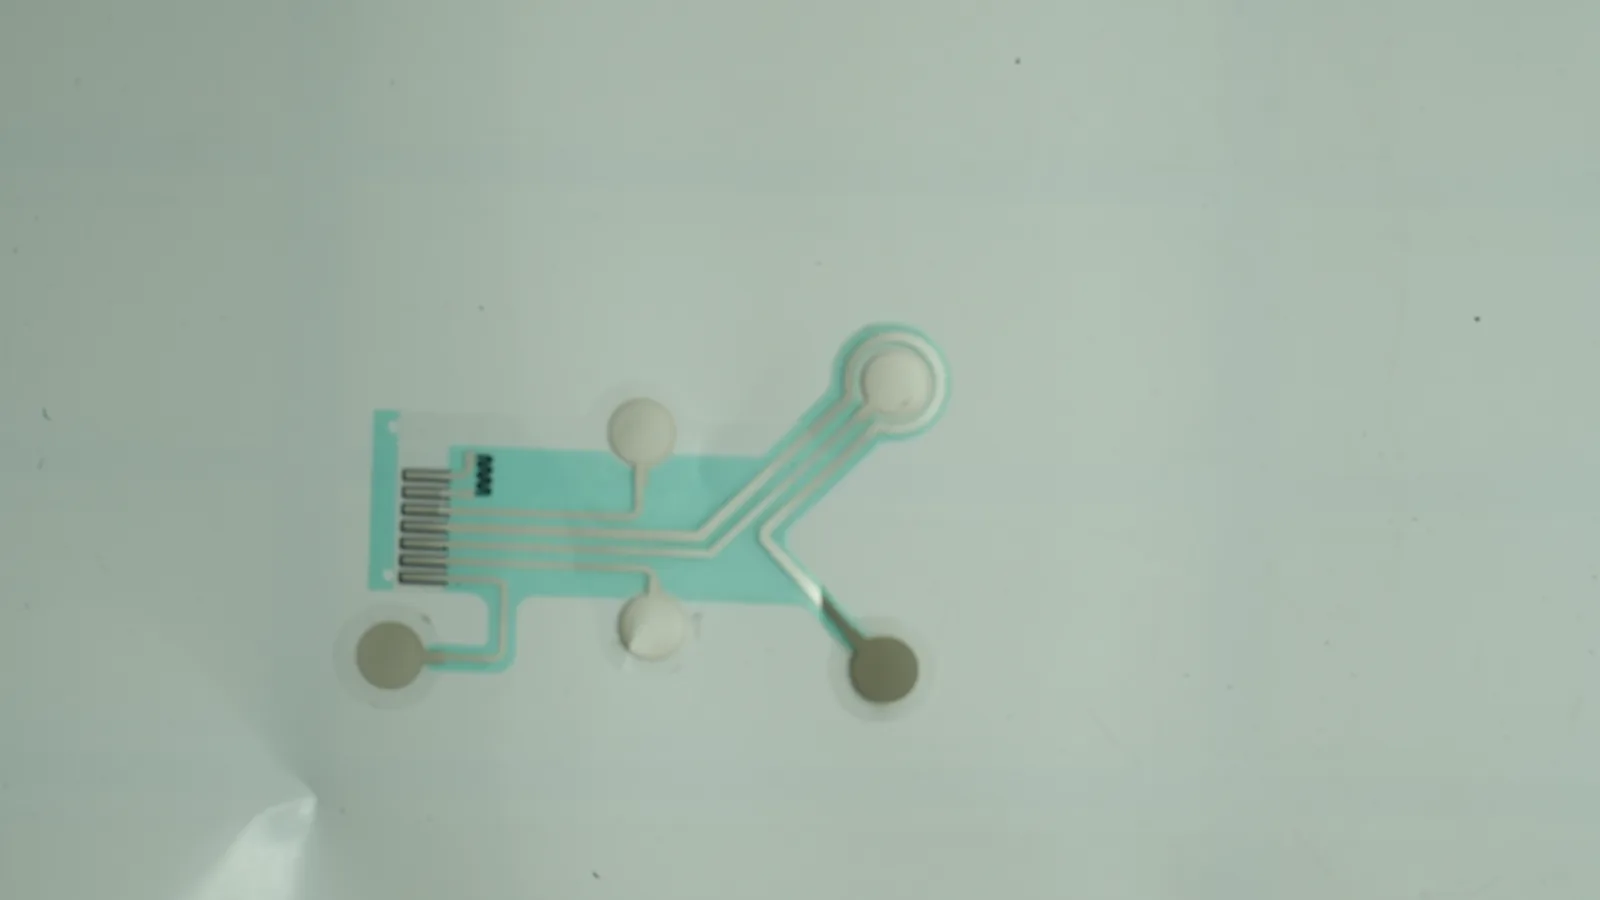
Quien desarrolla electrodos médicos impresos debe convertir cada interfaz en un requisito medible y asignar un propietario a la evidencia. Esa disciplina evita que una ficha de tinta, un certificado del adhesivo o una muestra funcional se interpreten como validación del conjunto.
La decisión rápida depende del uso previsto, no de un material favorito
La arquitectura correcta es la que mantiene las especificaciones del dispositivo durante fabricación, almacenamiento y uso. ANSI/AAMI EC12 solo pertenece al plan cuando el producto entra en su alcance de electrodo ECG desechable; no debe aplicarse por analogía a estimulación, electrodos secos, agujas o sistemas reutilizables.
| Escenario de proyecto | Decisión inicial razonable | Evidencia que debe pedirse | Límite que no debe cruzarse |
|---|---|---|---|
| ECG de registro, desechable y pregelificado | Área Ag/AgCl, medio conductor y conector compatible | Ensayo del conjunto frente a la edición EC12 aplicable | La ficha de tinta no demuestra conformidad |
| Registro prolongado | Seleccionar juntos gel, adhesivo, backing, geometría y envase | Impedancia, offset y adhesión durante el uso definido | No extrapolar una prueba corta |
| Electrodo seco o reutilizable | Arquitectura y validación propias | Interfaz, limpieza/reutilización y riesgos | La vía FDA de 2020 los excluye |
| Estimulación | Área, corriente, conector y energía controlados por el sistema | Ensayos eléctricos, térmicos, mecánicos y biológicos | EC12 no cubre energía terapéutica |
| Producto estéril | Materiales y procesos compatibles con esterilización | Esterilización, sellado, transporte y estabilidad | ISO 11607-1 exige alcance terminalmente esterilizado |
| Matriz no ECG | Requisitos derivados de función y controlador | Continuidad, resistencia, aislamiento y flexión | No heredar límites ECG sin justificación |
Una mala selección desplaza fallos entre capas y entre responsables
Optimizar una propiedad aislada desplaza el problema. Una pista de baja resistencia puede agrietarse tras el troquelado; el hidrogel puede migrar; un adhesivo medido sobre acero puede comportarse de otro modo sobre piel o backing; una bolsa intacta puede no conservar la humedad. Si el plano solo dice «PET + plata + hidrogel», compras puede cambiar de grado y producción puede alterar el curado sin reconocer una modificación funcional. El stack, sus interfaces y las condiciones de ensayo deben quedar documentados. La guía sobre Diseño de electrodos médicos serigrafiados: de la geometría aporta el contexto geométrico; esta selección añade materiales, envase, vida útil y propiedad de la validación.
Un electrodo desechable es un stack funcional de nueve elementos
El electrodo se lee desde la piel hasta el envase. La Guía: estructura por capas de un electrodo médico ayuda a visualizarlo; el plano debe traducir cada función a un material, espesor, contorno, tolerancia y zona de exclusión.
| Elemento | Función de diseño | Entrada que debe quedar controlada | Fallo que debe buscarse |
|---|---|---|---|
| Liner | Proteger adhesivo y permitir pelado | Material, fuerza de liberación, pestaña y sentido | Transferencia, gel levantado o contaminación |
| Hidrogel/medio conductor | Acoplar piel y área activa | Grado, masa/espesor, área, humedad y almacenamiento | Secado, migración, burbuja o residuo |
| Adhesivo cutáneo | Retener durante el uso | Química, cobertura, duración y método | Despegue, sudor o retirada inaceptable |
| Área electroquímica | Convertir señal iónica | Química, área, uniformidad y relación con gel | Polarización, offset, ruido o corrosión |
| Pistas | Llevar señal al conector | Tinta, geometría, espesor seco, resistencia y flexión | Abierto, deriva, microgrieta o migración |
| Dieléctrico | Aislar y definir ventanas | Grado, solape, espesor, curado, registro y pinholes | Fuga, corto o pista expuesta |
| Sustrato | Soportar el circuito | Grado, espesor, tratamiento y estabilidad térmica | Alabeo, encogimiento o fatiga |
| Refuerzo/conector | Transferir carga al equipo | Tipo, orientación, fuerza, ciclos y cable real | Deslaminación, falso contacto o extracción |
| Backing/envase | Proteger y controlar humedad | Material, sellado, formato y almacenamiento | Pérdida de humedad, deformación o contaminación |
PET no es una especificación completa: deben congelarse grado, espesor, tratamiento y ciclo térmico. Meziane et al. imprimieron seis configuraciones sobre PET de 125 µm y curaron capas de plata, carbono y Ag/AgCl durante 4 minutos a 140 °C; son condiciones de aquel estudio, no una receta de producción (Meziane et al., 2013). DuPont publica para la tinta 5881 una resistividad típica de 30–40 mΩ/□/mil, espesor seco de 18–20 µm con malla 280 y relación Ag:AgCl 75:25, pero prohíbe usar esos datos solos como límites de diseño (DuPont 5881, 2022). El criterio válido pertenece a la huella impresa dentro del stack.
ANSI/AAMI EC12 para electrodos ECG desechables fija ensayos del conjunto, no de la pista aislada
ANSI/AAMI EC12:2000 (R2020), Disposable ECG Electrodes, contiene requisitos mínimos de etiquetado, seguridad y rendimiento, terminología y métodos de ensayo para electrodos ECG desechables (resumen oficial de ANSI). La consulta exportada ansi aami ec12 disposable ecg electrodes identifica esa norma, pero su edición aplicable debe quedar escrita en el plan regulatorio y en el protocolo.
La guía final de la FDA de 14 de agosto de 2020 publica criterios basados en la versión reconocida de EC12 para una vía estadounidense concreta. Los electrodos se ensayan por pares y con medio electroconductor; los valores no son límites de pista.
| Característica del electrodo ensamblado | Criterio publicado por FDA | Condición declarada | Implicación OEM |
|---|---|---|---|
| Impedancia CA media | ≤ 2 kΩ | 12 pares, 10 Hz | Fijar montaje, medio y acondicionamiento |
| Impedancia CA individual | ≤ 3 kΩ | Cada par, 10 Hz | Conservar cada resultado |
| Tensión de offset | ≤ 100 mV | Conjunto, método EC12 | Controlar Ag/AgCl, gel y proceso |
| Inestabilidad y ruido interno | ≤ 150 µV | Método EC12 | Usar montaje trazable |
| Tolerancia a corriente de polarización | ≤ 100 mV | Offset en corriente continua | Repetir tras cambios relevantes |
| Adhesión: tracción | Área separada ≤ 5 % en ≥ 90 % de ensayos | Método de la guía FDA | Ensayar construcción completa |
| Adhesión: conformabilidad | Área separada ≤ 10 % a 1 h | Método de la guía FDA | Representar contorno y uso |
| Adhesión: fluido | Área separada ≤ 10 % en 15 min tras solución salina | Método de la guía FDA | Verificar borde y backing |
Los criterios proceden de la guía FDA para electrodos cutáneos de registro. Cubre electrodos no invasivos, de un solo uso, para registro sobre piel normal, sana, limpia e intacta; excluye estimulación, resonancia magnética, reutilizables y electrodos secos. AAMI comercializa R2020, mientras que FDA GXY enumeraba R2015 el 10 de agosto de 2026 (FDA Product Classification GXY). Asuntos regulatorios debe congelar la edición aplicable.
| Documento controlado | Estado o fecha verificados | Cierra esta pregunta | No demuestra por sí solo |
|---|---|---|---|
| ANSI/AAMI EC12:2000 (R2020) | 2020 | Ensayos ECG desechables | Aprobación de mercado |
| U.S. Food and Drug Administration | 2020 | Criterios de esa vía FDA | Aplicabilidad universal |
| FDA Product Classification GXY | 2026 | Estado de GXY | Clase UE |
| ISO 10993-1:2025 | Edición 6, 2025 | Seguridad biológica | Aceptación del stack |
| ISO 14971:2019 | Confirmada 2025 | Riesgo del ciclo de vida | Riesgo aceptable universal |
| Reglamento (UE) 2017/745 | UE | Obligaciones del fabricante | Conformidad solo con EC12 |
| ISO 11607-1:2019 | 2024, Amd 1:2023 | Envase terminalmente esterilizado | Aplicación a no estéril |
| ASTM F1980-21 | 2021 | Envejecimiento acelerado | Distribución o tiempo real |
En la Unión Europea, EC12 puede apoyar una estrategia de verificación, pero no constituye marcado CE. El fabricante legal conserva las obligaciones del Reglamento (UE) 2017/745, la evaluación de conformidad y la documentación técnica.
Diez criterios separan un proveedor de impresión de un electrodo validado
La evaluación debe puntuar evidencia, no vocabulario comercial. Los diez criterios siguientes permiten comparar propuestas con la misma base y dejan claro qué señal es útil, qué condición descarta y quién cierra la decisión.
| Criterio | Buena señal verificable | Señal de alerta | Propietario de aceptación |
|---|---|---|---|
| 1. Uso y mercado | Función, población, duración, entorno, jurisdicción y edición | «Uso médico universal» | Fabricante legal / regulatorio |
| 2. Geometría | Área, separación, ventanas, tolerancias, datum y orientación | Muestra sin plano | Ingeniería del dispositivo |
| 3. Sustrato/backing | Grado, espesor y límites de proceso | «PET médico» sin código | Ingeniería / calidad proveedor |
| 4. Impresión | BOM, deposición, espesor, curado, resistencia y registro | Ficha de tinta como rendimiento | Fabricante del componente |
| 5. Gel/adhesivo | Grado, contacto, cobertura, método y almacenamiento | «Biocompatible» sin alcance | Fabricante legal |
| 6. Conector | Interfaz, cable real, fuerza, ciclos y alivio | Encaje manual | Integrador |
| 7. Liner/formato | Liberación, pestaña, orientación y bolsa | Liner sin función de proceso | Industrialización |
| 8. Envase/vida útil | Configuración final, lotes, tiempos y ensayos | Caducidad de materia prima | Fabricante legal / calidad |
| 9. Trazabilidad/cambios | Lotes, parámetros y aviso previo | Sustitución «equivalente» | Calidad de ambas partes |
| 10. Validación final | Responsable de protocolo, informe y liberación | Aprobación verbal del proveedor | Fabricante legal |
El sustrato y el sistema conductor se seleccionan como una pareja de proceso
El plano debe registrar resistencia por trayectoria, uniformidad, adhesión de película, aislamiento, pinholes, registro, radios de flexión y transición al refuerzo. Plata, carbono y Ag/AgCl no son sustitutos directos: la pista conduce, el material expuesto participa en la interfaz electroquímica y una capa de carbono puede cumplir otra función. La selección depende de área activa, gel, polarización, fabricación y dispositivo. Una norma de HMI industrial y conformidad del hardware ayuda a controlar interfaces; la evidencia médica procede del plan del electrodo.
El hidrogel y el adhesivo necesitan dos especificaciones, aunque compartan superficie
El hidrogel conduce y puede adherir; el adhesivo periférico retiene. El plano debe separar área electroconductora, fijación y zonas prohibidas. «Hidrogel acrílico» no identifica grado, espesor, liberación ni estado envejecido; Axelgaard publica fichas distintas por formulación (documentación técnica). Los datos adhesivos solo se comparan con método común: 3M exige considerar backing, superficie, preparación y condiciones (Tebrake, 2014). La RFQ debe fijar sustrato, ángulo, velocidad, tiempo y acondicionamiento.
Olson, Schmincke y Henley midieron impedancia entre 1 Hz y 1 kHz durante 0–48 h y confirmaron su dependencia temporal y frecuencial (PMID 502923). Krachunov et al. relacionaron hidratación y material con la interfaz (estudio de 2022). Por tanto, el stack propio se ensaya a tiempos y frecuencias representativos.
El conector es una interfaz eléctrica, mecánica y de seguridad
Lengüeta, broche, cola flexible y cable integrado cargan el circuito de forma distinta. El plano debe fijar orientación, refuerzo, fuerza, ciclos, flexión y alivio de tensión. Con cable incluido, la guía FDA remite a ES 60601-1 y 21 CFR 898.12; continuidad no basta. El ensayo usa el cable, clip o receptáculo real y se coordina con el Hardware HMI para equipos médicos.
El envase forma parte de la estabilidad del hidrogel
La vida útil debe conservar propiedades eléctricas, adhesión, gel, liner, sello y barrera del electrodo envasado. La guía FDA de 2020 repite la caracterización con muestras envejecidas hasta un punto situado dentro de los 30 días anteriores a la caducidad. ASTM F1980-21 modela efectos del tiempo, no distribución, y exige confirmación en tiempo real (ASTM F1980-21); la guía FDA de 1991 vincula vida útil con permanencia dentro de especificación. Para producto terminalmente esterilizado, ISO 11607-1:2019 cubre barrera estéril y envase. No se invoca automáticamente en producto no estéril.
Los fallos de campo deben traducirse a entradas de validación
Una revisión eficaz enlaza cada fallo con una variable de proceso y una prueba. Así se evita el clásico informe «muestra no conforme» sin causa controlable.
| Ruta de fallo | Posible origen en el componente | Señal medible | Decisión de ingeniería |
|---|---|---|---|
| Impedancia inestable | Gel seco, área o Ag/AgCl no uniforme | Pares frente a tiempo, frecuencia y edad | Revisar química, cobertura y envase |
| Offset/ruido | Interfaz desigual, contaminación o proceso | Protocolo EC12 aplicable | Bloquear proceso y analizar lotes |
| Abierto intermitente | Microgrieta o transición flexible | Resistencia y sección tras flexión | Cambiar geometría, curado o refuerzo |
| Despegue | Contorno, adhesivo, sudor o cable | Área levantada y carga temporal | Rediseñar borde y alivio |
| Gel desplazado | Liberación, troquel, laminación o almacén | Masa/área al pelar y envejecer | Ajustar liner, proceso y barrera |
| Corrosión/fuga | Iones, humedad, pinholes o espaciado | Aislamiento tras acondicionamiento | Revisar limpieza, dieléctrico y envase |
| Conector flojo | Tolerancia, refuerzo o carga | Fuerza, ciclos y resistencia | Usar cable real |
| Fin de vida variable | Lotes o envejecimiento insuficientes | Tendencia por lote y tiempo | Confirmar tiempo real y separar transporte |
La planificación de pruebas y validación debe comenzar antes de congelar la BOM. El protocolo necesita condición inicial, acondicionamiento, tamaño de muestra justificado, equipo, fixtures, secuencia, criterio de aceptación y tratamiento de desviaciones. Un número sin esas condiciones no es transferible.
El componente impreso y el dispositivo terminado tienen fronteras de validación distintas
El fabricante del componente controla materiales, impresión, curado, troquelado, laminación, inspección y trazabilidad conforme al plano. Esa actividad no demuestra seguridad biológica, rendimiento clínico, compatibilidad con pacientes ni aprobación del equipo OEM.
| Entregable | Proveedor de material | Fabricante del componente impreso | Integrador/OEM y fabricante legal |
|---|---|---|---|
| Ficha, composición y cambios | Datos del grado | Identidad y recepción | Impacto en dispositivo/expediente |
| Stack, geometría e impresión | Límites del material | Fabrica según plano | Aprueba requisitos/cambios |
| Continuidad y resistencia | No aplica al conjunto | Ejecuta controles | Define criterios de sistema |
| EC12 del conjunto | Datos de entrada | Muestras y apoyo | Aplicabilidad, protocolo e informe |
| Evaluación biológica | Composición/ensayos | Trazabilidad | Producto, contacto y duración |
| Riesgo y equipo | Peligros del material | Riesgos de fabricación | Archivo de riesgos y validación |
| Envase y vida útil | Datos de barrera | Ejecuta proceso | Declara, aprueba y libera |
| Etiquetado y mercado | Soporte documental | No aprueba dispositivo | Fabricante legal |
ISO 10993-1:2025 integra materiales, diseño, tejido y duración en la seguridad biológica. ISO 14971:2019 mantiene el riesgo durante el ciclo de vida. Un informe del adhesivo reduce incertidumbre, pero no sustituye la evaluación del electrodo acabado.
Un proceso de compra en siete pasos evita aprobar una muestra sin sistema
1. Definir uso, mercado y propietario regulatorio
Registrar función, población, localización corporal, duración, entorno, equipo, cable, aplicación, retirada, esterilidad y mercados. Asuntos regulatorios fija normas y ediciones. «EC12» sin justificar el alcance no permite cotizar.
2. Congelar interfaces en plano y stack-up
El plano muestra contorno, datum, tolerancias, área activa, ventanas, dieléctrico, pistas, conector, refuerzo, liner y orientación. El stack-up identifica grados y espesores; la BOM define sustituciones y aprobaciones.
3. Emitir una RFQ con matriz de evidencia
La RFQ referencia una revisión y separa materia prima, controles del componente, ensayos del electrodo y validación del dispositivo. Debe pedir certificado, trazabilidad, plan de control, no conformidades y aviso de cambios. «Garantizar biocompatibilidad» carece de sentido sin configuración, contacto, duración y propietario del informe.
4. Revisar proceso y comparabilidad de datos
Comparar métodos. Impresión exige deposición, espesor seco, curado, adhesión, resistencia y registro; adhesivo, sustrato, ángulo, velocidad y acondicionamiento; gel, formulación, masa/espesor, liner y envase. Un valor típico se convierte en criterio aprobado o queda como dato no vinculante.
5. Aprobar muestras representativas
El prototipado y aprobación de muestras usa materiales y rutas cercanos a producción. La inspección registra dimensiones, stack, resistencia, aspecto, pelado y conexión. Una muestra manual no demuestra capacidad ni vida útil.
6. Validar el conjunto y el envase
Ensayar la configuración final en los dominios aplicables: eléctrico, mecánico, adhesivo, ambiental, biológico, usabilidad, envase, transporte y estabilidad. El plan define revalidación. El envejecimiento acelerado puede apoyar una decisión provisional; el tiempo real continúa hasta la vida declarada.
7. Liberar con trazabilidad y control de cambios
La liberación enlaza plano, BOM, plan de control, criterios, informes y desviaciones. El acuerdo de calidad exige aviso para cambios de proveedor, formulación, equipo, ubicación, parámetro crítico o envase. La orden de compra referencia la revisión liberada.
Ocho señales de alerta justifican detener la homologación
- «Cumple ANSI/AAMI EC12» sin edición ni informe trazable. No permite saber qué método, configuración, lote o criterio se evaluó.
- Una ficha de tinta se ofrece como prueba del electrodo. La pista impresa no incluye interfaz, gel, adhesión, conector ni envejecimiento.
- El material se describe solo por familia. «PET médico», «Ag/AgCl» o «hidrogel acrílico» no bloquean un grado ni un proceso.
- No hay mapa de contacto cutáneo. Calidad no puede evaluar sustancias, residuos, área o duración si las superficies no están identificadas.
- Los valores adhesivos carecen de método. Una cifra sin sustrato, ángulo, velocidad, tiempo y acondicionamiento no permite comparar.
- El conector se aprueba por continuidad manual. Faltan carga, ciclos, alivio de tensión, cable real y acceso al conductor.
- La caducidad se hereda de una materia prima. La vida útil pertenece a la configuración final envasada y a sus especificaciones.
- Los cambios «equivalentes» no requieren aviso. Cambiar formulación, curado, malla, espesor, liner o bolsa puede invalidar evidencia previa.
Preguntas frecuentes de ingeniería y compras
¿Qué es ANSI/AAMI EC12 y a qué electrodos se aplica?
ANSI/AAMI EC12 es una norma para electrodos ECG desechables usados en electrocardiografía diagnóstica o monitorización. Contiene requisitos de etiquetado, seguridad y rendimiento y métodos de ensayo. No debe aplicarse como cobertura genérica de electrodos secos, reutilizables, de aguja, de estimulación o destinados principalmente a otras señales fisiológicas.
¿Cuál es la impedancia máxima que usa la guía FDA basada en EC12?
La guía FDA de 2020 fija una impedancia CA media máxima de 2 kΩ para 12 pares de electrodos a 10 Hz y una máxima de 3 kΩ para cada par. Son criterios del electrodo ensamblado y ensayado por pares con el método aplicable; no son límites de resistencia para una pista impresa aislada.
¿Un componente impreso que usa tinta Ag/AgCl cumple por sí solo EC12?
No. La tinta Ag/AgCl es una entrada de material. EC12 evalúa el electrodo desechable como sistema, con su área electroquímica, medio conductor, construcción, adhesión y configuración de ensayo. El OEM debe verificar el conjunto final y controlar tinta, espesor, curado, geometría, gel, conector y envase mediante documentación trazable.
¿EC12 sustituye la evaluación biológica ISO 10993-1?
No. EC12 y la evaluación biológica responden a preguntas distintas. ISO 10993-1:2025 integra la seguridad biológica en gestión de riesgos y considera materiales, diseño, tipo de contacto y duración. Los datos de un adhesivo o hidrogel ayudan a construir la evaluación, pero el fabricante legal debe determinar y documentar la seguridad del producto terminado.
¿Cómo se especifican el hidrogel y el adhesivo?
Deben identificarse por formulación o grado controlado, proveedor, espesor o masa, área, superficies de contacto, liner, almacenamiento y método de aceptación. Para adhesión hay que declarar sustrato, preparación, ángulo, velocidad, tiempo y acondicionamiento. La especificación también debe separar el área electroconductora de la zona de fijación cuando sus funciones sean distintas.
¿Quién debe validar el envase y la vida útil?
El fabricante legal posee la declaración de vida útil y la evidencia del dispositivo terminado, aunque el proveedor fabrique o selle el envase. El estudio debe usar la configuración final, lotes representativos y ensayos relevantes al final de vida. El envejecimiento acelerado no sustituye la confirmación en tiempo real ni la evaluación separada de distribución.
¿Qué archivos debe incluir una RFQ de electrodos impresos?
Debe incluir plano con revisión, stack-up, BOM, geometría activa, tolerancias, conector, liner, formato de suministro, envase, criterios eléctricos y mecánicos, requisitos de trazabilidad, matriz de ensayos y propietario de cada validación. También debe identificar uso previsto, tiempo de contacto, equipo/cable de referencia, mercados y reglas de notificación de cambios.
¿Cuándo no es adecuada una arquitectura desechable pregelificada?
No es la opción automática para electrodos secos o reutilizables, estimulación, uso en resonancia magnética, contacto no intacto o monitorización cuya duración supere la estabilidad demostrada del gel y del adhesivo. Esos escenarios requieren arquitectura, gestión de riesgos y validación específicas; EC12 no debe usarse para cerrar requisitos que quedan fuera de su alcance.
Checklist de entradas para iniciar el proyecto
Antes de transferir el diseño al fabricante del componente, conviene entregar:
- uso previsto, función del electrodo, mercado y propietario regulatorio;
- plano 2D con contorno, datum, tolerancias, área activa, pistas y ventanas;
- stack-up con sustrato, tintas, dieléctrico, hidrogel/adhesivo, liner y backing;
- tipo de conector, orientación, cable/equipo de referencia y cargas esperadas;
- superficies en contacto con piel, duración y límite de evaluación biológica;
- formato por bolsa, esterilidad si procede, almacenamiento y vida útil objetivo;
- criterios de aceptación, métodos, muestras, acondicionamientos y cambios que exigen revalidación;
- reparto escrito entre componente, integración, dispositivo terminado y expediente.
Estos datos permiten enviar planos para revisión técnica sin trasladar al proveedor decisiones que pertenecen al fabricante legal. JASPER puede revisar geometría, stack impreso, conector y límites de fabricación conforme al plano; el OEM conserva la interfaz cutánea, el uso previsto y la validación del dispositivo. Cuando las entradas estén controladas, el siguiente paso es solicitar una cotización técnica para una revisión concreta, no para un «electrodo médico» genérico.
Referencias
- ANSI. ANSI/AAMI EC12:2000 (R2020), Disposable ECG electrodes. Resumen oficial y alcance. https://webstore.ansi.org/standards/aami/ansiaamiec122000r2020
- U.S. Food and Drug Administration. Cutaneous Electrodes for Recording Purposes — Performance Criteria for Safety and Performance Based Pathway. Guía final, 14 de agosto de 2020. https://www.fda.gov/media/130864/download
- U.S. Food and Drug Administration. Product Classification: Electrode, Cutaneous, GXY. Base consultada el 24 de agosto de 2026. https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfpcd/classification.cfm?id=GXY
- Parlamento Europeo y Consejo. Reglamento (UE) 2017/745 sobre los productos sanitarios. EUR-Lex. https://eur-lex.europa.eu/legal-content/ES/TXT/?uri=CELEX:32017R0745
- ISO. ISO 10993-1:2025, Biological evaluation of medical devices — Part 1. Edición 6, noviembre de 2025. https://www.iso.org/standard/10993-1
- ISO. ISO 14971:2019, Medical devices — Application of risk management to medical devices. Confirmada en 2025. https://www.iso.org/standard/72704.html
- ISO. ISO 11607-1:2019, Packaging for terminally sterilized medical devices — Part 1. Confirmada en 2024. https://www.iso.org/standard/70799.html
- ASTM International. ASTM F1980-21, Standard Guide for Accelerated Aging of Sterile Barrier Systems and Medical Devices. https://store.astm.org/standards/f1980
- U.S. Food and Drug Administration. Shelf Life of Medical Devices. Guía final, abril de 1991. https://www.fda.gov/regulatory-information/search-fda-guidance-documents/shelf-life-medical-devices
- DuPont. 5881: Next Generation Ag/AgCl Conductive Ink for Healthcare Applications. Ficha de producto, 2022. https://www.dupont.com/content/dam/dupont/amer/%75%73/en/mobility/public/documents/en/MCM%205881%20Product%20Sheet%20A4%20FNL.pdf
- Meziane, N. et al. Properties of screen printed electrocardiography smartware electrodes investigated in an electro-chemical cell. 2013. https://pmc.ncbi.nlm.nih.gov/articles/PMC3716966/
- Olson, W. H.; Schmincke, D. R.; Henley, B. L. Time and frequency dependence of disposable ECG electrode-skin impedance. 1979. https://pubmed.ncbi.nlm.nih.gov/502923/
- Krachunov, S. et al. Dependence of Skin-Electrode Contact Impedance on Material and Skin Hydration. 2022. https://pmc.ncbi.nlm.nih.gov/articles/PMC9656728/
- Tebrake, M. G. 3M. Selecting the right medical adhesive tape: Challenges facing the medical device designer. 2014. https://multimedia.3m.com/mws/media/1128482O/3m-medical-materials-and-technologies-medical-oem-white-paper.pdf
- Axelgaard. Self-Service Documentation: Technical Data Sheets for Hydrogels. Consultada el 24 de agosto de 2026. https://axelgaard.com/Documents
Envíe el plano, el apilamiento y las condiciones de uso
El equipo de ingeniería de JASPER revisará las interfaces, los riesgos abiertos y la evidencia necesaria para cotizar.